ANMAT: qué exige en una inspección de Buenas Prácticas de Fabricación
La Disposición ANMAT 4159/23 define los requisitos de BPF para fabricantes de medicamentos en Argentina, incluyendo calidad, instalaciones, equipos, documentación, calificación, validación y control de calidad.
ANMAT: qué exige en una inspección de Buenas Prácticas de Fabricación
21 sep. 2026 12 min de lectura
La Disposición ANMAT 4159/23 define los requisitos de BPF para fabricantes de medicamentos en Argentina, incluyendo calidad, instalaciones, equipos, documentación, calificación, validación y control de calidad.
La guía que orienta la fabricación de medicamentos en Argentina, anexo por anexo
Para entender cómo la ANMAT orienta las Buenas Prácticas de Fabricación, es necesario recorrer el trayecto regulatorio completo: la autoridad define los requisitos nacionales, consolida esas exigencias en la Disposición 4159/23, incorpora referencias internacionales como OMS, PIC/S, ICH y normas ISO, aplica esos criterios en la evaluación de instalaciones, equipos, documentación, producción y control de calidad y, posteriormente, actualiza procedimientos específicos, como la certificación de plantas ubicadas en el exterior.
¿Qué es la ANMAT?
La
ANMAT
es la autoridad nacional responsable de autorizar e inspeccionar las empresas que fabrican, acondicionan, importan y exportan medicamentos en Argentina. En el área de fabricación, el documento que concentra sus exigencias es la Disposición 4159/23, que aprobó la Guía de Buenas Prácticas de Fabricación para Fabricantes, Importadores/Exportadores de Medicamentos de Uso Humano. Esta guía define cómo deben ser el personal, las instalaciones, los equipos, la documentación, la producción y el control de calidad, y es el texto utilizado como referencia para evaluar la conformidad durante una inspección.
¿Qué referencias internacionales orientan las BPF de la ANMAT?
La guía de la ANMAT no fue desarrollada de forma aislada. Según el propio documento, incorpora directrices internacionales aprobadas por la Organización Mundial de la Salud, informes del PIC/S (Pharmaceutical Inspection Co-operation Scheme), normas del ICH (International Council for Harmonisation) y normas ISO. El movimiento regulatorio continuó después de su publicación: en octubre de 2025, la ANMAT informó que, mediante la
Disposición 7998/25
, se modernizó el proceso de certificación de Buenas Prácticas de Fabricación para plantas de especialidades medicinales ubicadas en el exterior, incorporando principios de Buenas Prácticas de Reconocimiento Regulatorio y estableciendo un plazo de 40 días hábiles para la evaluación de la documentación inicial.
Este contenido recorre la estructura de la guía y los puntos que aparecen con mayor frecuencia en la rutina de un laboratorio. Encontrará:
Qué normas fueron derogadas por la Disposición 4159/23 y por qué esto importa
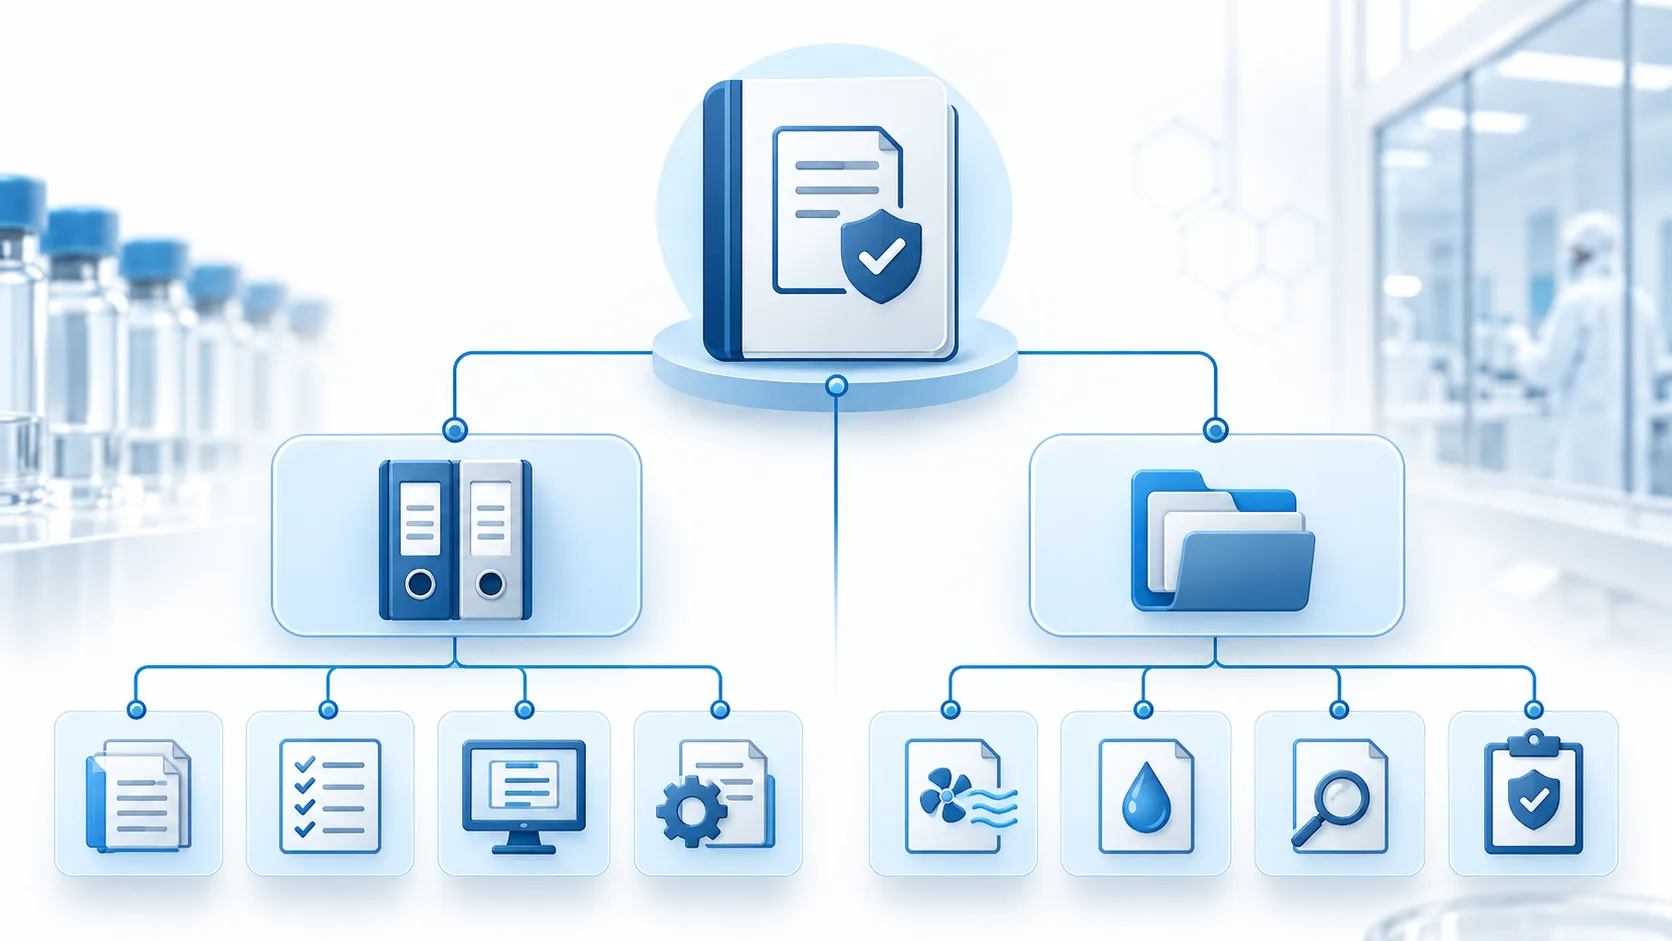
Cómo está organizada la guía en Parte A, Parte B y anexos
Qué establece la ANMAT sobre instalaciones, equipos y calificación de áreas
Cuál es el papel del Archivo Maestro de Sitio ante la ANMAT
Qué se revisa en la revisión anual de la calidad del producto
Qué ocurre cuando una inspección identifica no conformidades recurrentes
Qué derogó la Disposición 4159/23 de la ANMAT
El artículo 2º de la disposición deroga las Disposiciones ANMAT nº 2819/04, 3602/18, 3827/18 y 1281/19. Esto significa que el conjunto de directrices generales de Buenas Prácticas de Fabricación vigente desde 2004 y sus actualizaciones posteriores fue reemplazado por un texto único. El artículo 3º estableció que la disposición entraría en vigor después de 30 días hábiles.
Para un laboratorio, el efecto práctico es simple, aunque relevante: cualquier procedimiento interno, checklist o documento de referencia que citara las normas derogadas pasó a presentar una referencia normativa desactualizada, incluso cuando su contenido técnico permaneciera válido.
Cómo se estructura la guía de Buenas Prácticas de Fabricación de la ANMAT
La guía está dividida en dos partes y diecinueve anexos. La Parte A reúne los requisitos básicos para la fabricación, importación y exportación de medicamentos, organizada en diez capítulos: Sistema de la Calidad Farmacéutica, Personal, Instalaciones y Equipos, Documentación, Producción, Control de Calidad, Actividades Tercerizadas, Reclamos, Defectos de Calidad y Retiros de Productos, Autoinspección y Glosario. La Parte B aborda los requisitos básicos para Ingredientes Farmacéuticos Activos (IFAs) utilizados como materiales de partida.
Los anexos abordan temas que anteriormente estaban dispersos o no eran tratados directamente.
Anexo 1:
fabricación de medicamentos estériles
Anexo 2:
muestreo de materiales de partida y de acondicionamiento
Anexo 3:
muestras de referencia y retención
Anexo 5:
calificación y validación
Anexo 6:
sistemas informatizados
Anexo 7:
agua para uso farmacéutico
Anexo 8:
gestión de riesgos de la calidad
Anexo 9:
sistemas de tratamiento de aire para áreas de productos no estériles
La lista también incluye el uso de radiación ionizante, liberación paramétrica, fabricación de líquidos y semisólidos, aerosoles presurizados para inhalación, gases medicinales, medicamentos fitoterápicos, productos medicinales de origen biológico, medicamentos derivados de sangre o plasma humano y radiofármacos. Esta estructura explica por qué la ANMAT puede aplicar criterios de inspección diferentes a dos plantas que fabrican formas farmacéuticas distintas.
Instalaciones, equipos y calificación de áreas según la ANMAT
Requisitos para instalaciones y equipos
El Capítulo 3 de la guía establece que las instalaciones y los equipos deben estar ubicados, diseñados, construidos, adaptados y mantenidos de manera adecuada a las operaciones realizadas, minimizando el riesgo de errores y permitiendo una limpieza y un mantenimiento eficaces.
Calificación de áreas e ISO 14644
El ítem 3.12 establece que las áreas de producción deben poseer ventilación efectiva, con instalaciones de control de aire adecuadas a los productos y a las operaciones realizadas; que, para la calificación de las áreas, deben seguirse las directrices de las normas ISO 14644 u otras superiores; y que el monitoreo de las condiciones debe realizarse utilizando instrumentos calibrados.
La referencia a la ISO 14644 aparece nuevamente en el Capítulo 5, dedicado a la producción. Entre las medidas técnicas destinadas a prevenir la contaminación cruzada, el ítem 5.21 menciona áreas de producción independientes, con equipos de proceso y sistemas HVAC separados, y determina que la calificación de las áreas, de acuerdo con los productos manipulados o fabricados, debe seguir las directrices de la ISO 14644 u otro documento que describa metodología y requisitos similares o superiores.
Calibración y verificación de equipos
El ítem 3.41, por su parte, establece que los equipos de medición, pesaje, registro y control deben ser calibrados y verificados en intervalos definidos, utilizando métodos apropiados, y que deben mantenerse los registros adecuados de esas verificaciones.
Requisitos para laboratorios de Control de Calidad
En el laboratorio de control, la guía también establece una referencia externa. El Capítulo 6 determina que los laboratorios destinados al Control de Calidad deben cumplir con las directrices de la ISO 17025.
El Archivo Maestro de Sitio y la relación documental con la ANMAT
¿Qué es el Archivo Maestro de Sitio (AMS)?
El Capítulo 4 de la guía, al enumerar la documentación de BPF exigida, define el Archivo Maestro de Sitio — Archivo Maestro de Sitio (AMS) — como el documento de la empresa que describe las actividades relacionadas con las Buenas Prácticas de Fabricación y remite a las especificaciones previstas en la Disposición ANMAT nº 7066/2013 o en sus modificaciones.
Esa disposición estableció que las empresas habilitadas por la ANMAT para fabricar o acondicionar medicamentos, en planta propia o de terceros, así como importar o exportar medicamentos o ingredientes farmacéuticos activos, deben presentar anualmente el Archivo Maestro de Sitio. Según los considerandos de la norma, el AMS debe proporcionar información específica y clara sobre la gestión de las políticas de calidad y de las actividades de producción y control de calidad, además de atender a la necesidad de la ANMAT de poseer información técnica, administrativa y legal actualizada de cada empresa habilitada para programar su fiscalización de manera más eficaz.
¿Cómo se presenta el Archivo Maestro de Sitio ante la ANMAT?
El proceso también fue modernizado. La ANMAT informó la implementación de la presentación del Archivo Maestro de Sitio conforme a la Disposición 7066/2013 mediante la
plataforma TAD
, ante el Instituto Nacional de Medicamentos (INAME).
La revisión anual de la calidad del producto
El ítem 1.10 de la guía exige la realización de revisiones de la calidad, periódicas o continuas, de todos los medicamentos autorizados, incluidos aquellos destinados exclusivamente a la exportación, con el objetivo de verificar la consistencia del proceso, evaluar la adecuación de las especificaciones vigentes, identificar tendencias y detectar oportunidades de mejora. Estas revisiones deben realizarse y documentarse, en general, anualmente.
¿Qué debe evaluarse en la revisión de la calidad?
La lista de contenidos mínimos de esta revisión es extensa e incluye los controles críticos en proceso, los lotes no conformes y sus respectivas investigaciones, las desviaciones significativas y la eficacia de las acciones correctivas y preventivas, cambios en los procesos o métodos analíticos, resultados del programa de estabilidad en curso y devoluciones, reclamos y retiros del mercado.
Entre esos puntos hay uno que se conecta directamente con la infraestructura del laboratorio: el inciso xi exige la revisión del estado de calificación de los principales equipos y servicios, mencionando expresamente los sistemas de tratamiento de aire (HVAC), agua y gases comprimidos.
Qué ocurre cuando la ANMAT identifica no conformidades
Un caso reciente: Disposición ANMAT 2990/2026
Las consecuencias de una no conformidad pueden volverse públicas. En mayo de 2026, el
Boletín Oficial
publicó la Disposición ANMAT 2990/2026, en la cual se detalla que, durante una inspección de seguimiento, se identificaron deficiencias relacionadas con el cumplimiento de las Buenas Prácticas de Fabricación y Control según las Disposiciones ANMAT nº 4159/23 y 7298/19, siendo la mayoría de ellas reincidencias de no conformidades identificadas en inspecciones anteriores.
El texto enumera los ítems específicos de la Parte B considerados no conformes y describe constataciones como la ausencia de un Sistema de la Calidad Farmacéutica robusto, definido y documentado, falta de recursos adecuados para su implementación o mantenimiento, procedimientos que no abarcaban la totalidad de las operaciones y personal sin capacitación adecuada. Con base en esos puntos, el INAME sugirió la inhibición preventiva de las actividades productivas y de las operaciones de importación y exportación de la empresa.
El punto más relevante de este documento no es el caso específico, sino el método utilizado: la ANMAT cita exactamente el ítem de la guía que fue incumplido. Esto transforma la Disposición 4159/23 en un documento que debe conocerse no solo de forma conceptual, sino también por sus ítems específicos.
Preguntas frecuentes sobre la ANMAT y las Buenas Prácticas de Fabricación
¿Qué es la ANMAT?
Es la Administración Nacional de Medicamentos, Alimentos y Tecnología Médica, organismo responsable de autorizar e inspeccionar las empresas que fabrican, importan y exportan medicamentos en Argentina.
¿Cuál es la disposición vigente de Buenas Prácticas de Fabricación de la ANMAT?
La Disposición 4159/23, que aprobó la Guía de Buenas Prácticas de Fabricación para Fabricantes, Importadores/Exportadores de Medicamentos de Uso Humano y derogó las Disposiciones 2819/04, 3602/18, 3827/18 y 1281/19.
¿Qué norma internacional cita la ANMAT para la calificación de áreas?
La ISO 14644, mencionada tanto en el ítem 3.12 como en el ítem 5.21 de la guía. La disposición también admite otros documentos que describan metodología y requisitos similares o superiores.
¿La guía exige equipos calibrados?
Sí. El ítem 3.12 establece que el monitoreo de las condiciones debe realizarse con instrumentos calibrados, mientras que el ítem 3.41 exige que los equipos de medición, pesaje, registro y control sean calibrados y verificados en intervalos definidos, con mantenimiento de los respectivos registros.
¿Con qué frecuencia debe presentarse el Archivo Maestro de Sitio ante la ANMAT?
Anualmente, según la Disposición 7066/2013. La presentación fue implementada mediante la plataforma TAD ante el INAME.
¿Qué norma se aplica a los laboratorios de control de calidad?
El Capítulo 6 de la guía establece que los laboratorios destinados al Control de Calidad deben cumplir con las directrices de la ISO 17025.
¿Qué anexo trata del agua para uso farmacéutico?
El Anexo 7. El ítem 5.65 de la guía remite a ese anexo al establecer que el agua utilizada en la fabricación de productos farmacéuticos debe presentar calidad apropiada al uso previsto.
¿Qué ocurre cuando una inspección identifica no conformidades recurrentes?
Las medidas adoptadas pueden publicarse en el Boletín Oficial. En los casos más graves, el INAME puede sugerir la inhibición preventiva de las actividades productivas y de las operaciones de importación y exportación de la empresa.
Lecturas relacionadas
ISO 14644: clasificación de la limpieza del aire en salas limpias
Calificación y validación de sistemas críticos
Agua para uso farmacéutico: tipos de agua y controles