Soluções parenterais na Argentina: o que muda com a Disposição ANMAT 5146/2026?
A Disposição ANMAT 5146/2026 esclarece os requisitos para sistemas fechados na fabricação de soluções parenterais de grande volume. Entenda a relação entre essa regulamentação, o controle de qualidade farmacêutico e a análise de partículas subvisíveis.
Soluções parenterais na Argentina: o que muda com a Disposição ANMAT 5146/2026?
19 out 2026 8 minutos de leitura
A Disposição ANMAT 5146/2026 esclarece os requisitos para sistemas fechados na fabricação de soluções parenterais de grande volume. Entenda a relação entre essa regulamentação, o controle de qualidade farmacêutico e a análise de partículas subvisíveis.
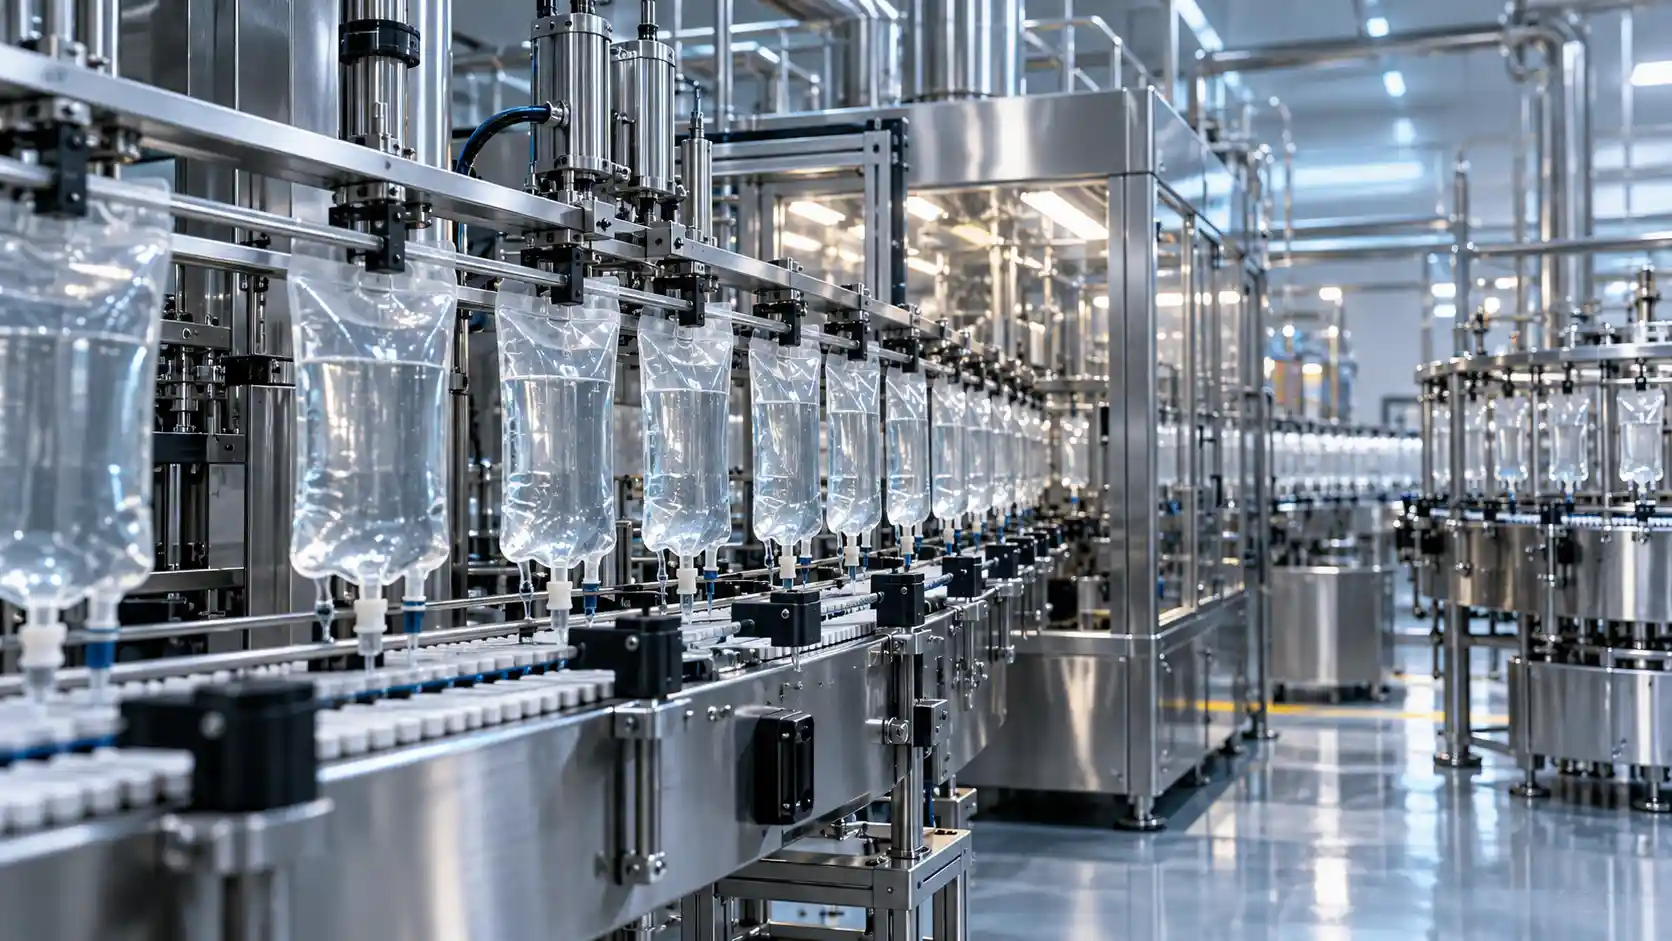
A fabricação de soluções parenterais de grande volume na Argentina está em evidência. Empresas do setor anunciaram investimentos em linhas produtivas. Ao mesmo tempo, a ANMAT publicou uma disposição que esclarece o significado de sistema fechado nesse tipo de fabricação.
A
Disposição ANMAT 5146/2026
, publicada em 18 de agosto de 2026, não criou a obrigação de utilizar sistemas fechados. Essa exigência já estava prevista na Disposição ANMAT 11857/2017. A medida de 2026 detalha os critérios para o enquadramento desses processos.
Além disso, há uma distinção importante: as condições de fabricação e os ensaios de controle de qualidade têm finalidades diferentes. Por isso, compreender a nova redação regulatória não dispensa a análise dos requisitos aplicáveis ao medicamento.
1. Investimentos anunciados na produção argentina de soluções parenterais
Em 13 de outubro de 2026, o jornal
El Cronista
apresentou projetos de ampliação da fabricação de soluções parenterais de grande volume no país.
Segundo a reportagem, a Laboratorios Jayor anunciou US$ 19,3 milhões para uma nova linha em Pilar. A Bina Pharma informou US$ 10 milhões destinados a uma segunda linha em Hudson, Berazategui. A matéria também descreveu uma expansão produtiva da Norgreen, em Mar del Plata.
Os valores representam investimentos divulgados publicamente. Eles não comprovam, por si só, a entrada em operação das linhas nem a aquisição de instrumentos de controle de qualidade.
2. O que estabelece a Disposição ANMAT 5146/2026?
A
Disposição 5146/2026, publicada no Boletim Oficial argentino
, substitui o artigo 1º da Disposição ANMAT 11857/2017. O texto mantém a exigência de fabricação de soluções parenterais de grande volume por sistema fechado e esclarece quais condições caracterizam esse processo.
Como a norma define um sistema fechado?
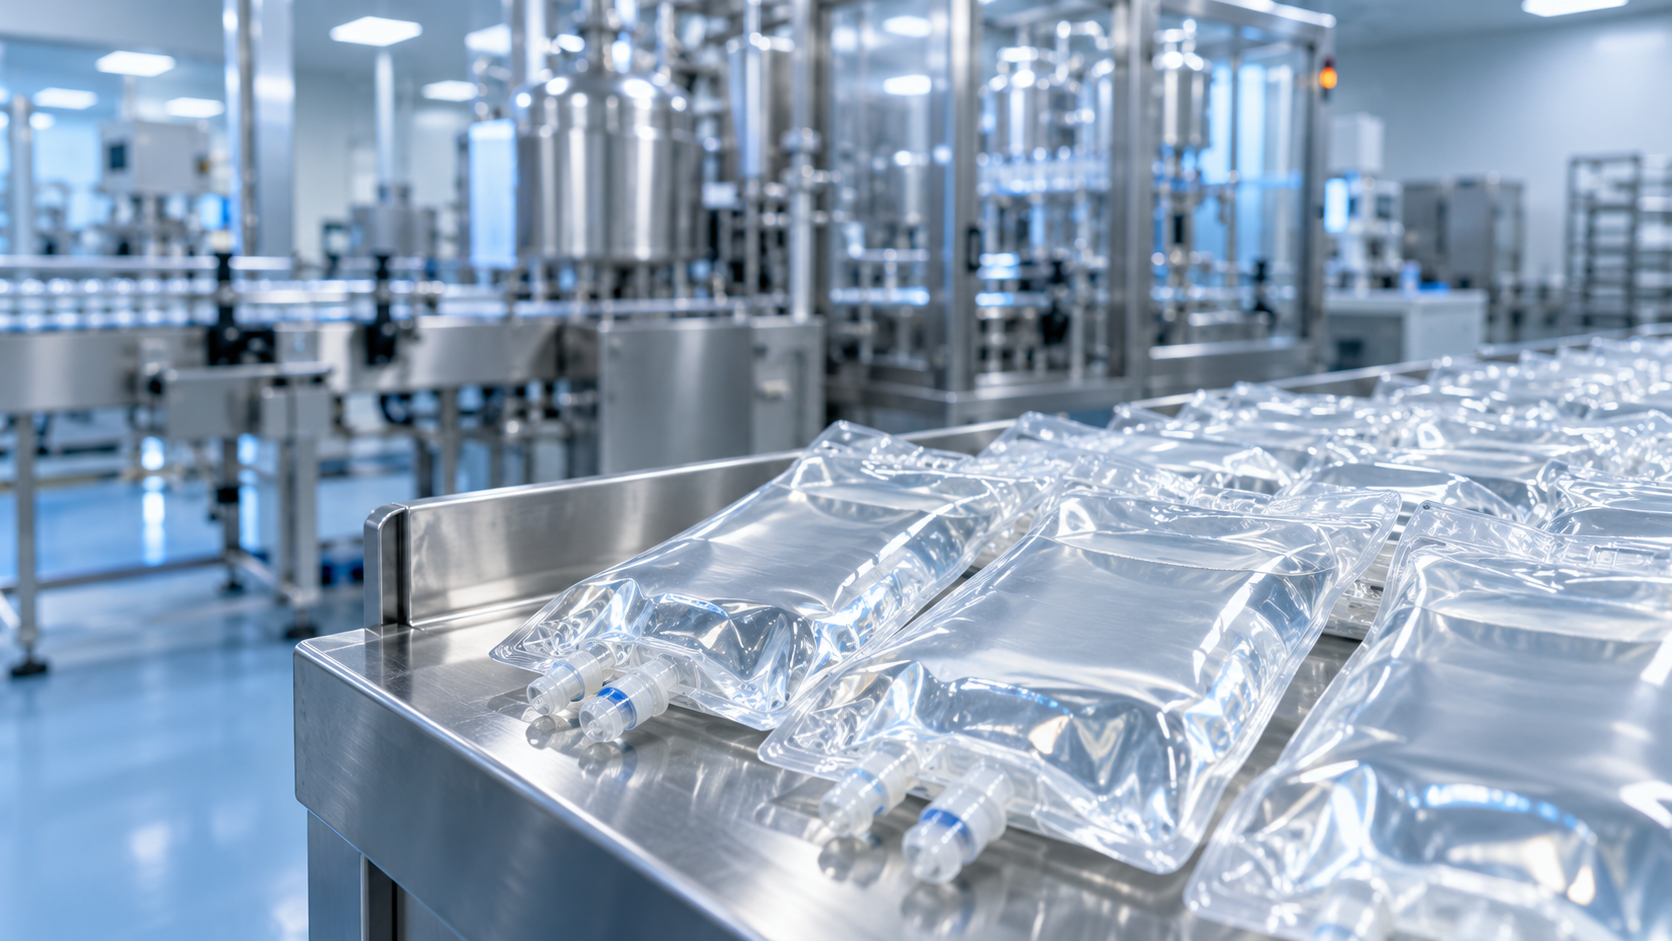
Segundo o artigo 1º, a formação do recipiente primário, o enchimento e a selagem devem ocorrer de modo que o produto não entre em contato com o ambiente durante as etapas críticas. Essa condição deve ser mantida até a esterilização terminal.
Já o artigo 2º exclui expressamente da definição os processos em que o recipiente primário esteja previamente conformado. Portanto, o simples uso de um recipiente fechado não basta para enquadrar o processo na definição estabelecida.
Quando a disposição entra em vigor e como funciona a adequação?
O artigo 4º determina a entrada em vigor após 180 dias corridos da publicação, ocorrida em 18 de agosto de 2026. Assim, a mudança ainda não estava vigente na data deste artigo, em outubro de 2026.
Além disso, o artigo 3º permite que titulares de registros de especialidades medicinais que utilizem outras tecnologias solicitem a aprovação de um plano de adequação. Os prazos e as condições desse plano dependem da autoridade sanitária. O dispositivo não estabelece aprovação automática.
3. Sistema fechado e controle de qualidade: qual é a diferença?
A exigência de sistema fechado está relacionada à exposição do produto ao ambiente nas etapas críticas da fabricação. A ANMAT associa essa obrigação à redução do risco de contaminação microbiológica.
Por outro lado, a conformidade do medicamento também depende das especificações e dos ensaios aplicáveis. A
Disposição ANMAT 4159/2023
estabelece requisitos de Boas Práticas de Fabricação. A Farmacopeia Argentina, por sua vez, descreve procedimentos analíticos para diferentes características dos produtos.
Portanto, a Disposição 5146/2026 não deve ser apresentada como uma norma que criou novos limites de partículas subvisíveis. Ela trata da definição do processo de fabricação em sistema fechado.
4. Como a Farmacopeia Argentina aborda as partículas subvisíveis?
O capítulo apresenta dois procedimentos: contagem por bloqueio de luz e contagem microscópica. Para as preparações abrangidas, o bloqueio de luz é o procedimento inicialmente descrito. Caso o produto não atenda às especificações desse ensaio, o texto orienta a aplicação do procedimento microscópico.
Os critérios consideram, entre outros fatores, partículas com tamanhos iguais ou superiores a 10 µm e 25 µm. Entretanto, os limites e as unidades de expressão dos resultados dependem do método e da classificação da preparação.
Há também restrições analíticas. O capítulo alerta que diferenças de transparência e viscosidade em relação à água podem comprometer os resultados por bloqueio de luz. Por isso, a seleção do procedimento deve considerar as características da amostra e as instruções da monografia aplicável.
A análise de partículas no produto e o monitoramento de partículas no ar respondem a perguntas diferentes. Consequentemente, exigem procedimentos e instrumentos adequados a cada matriz.
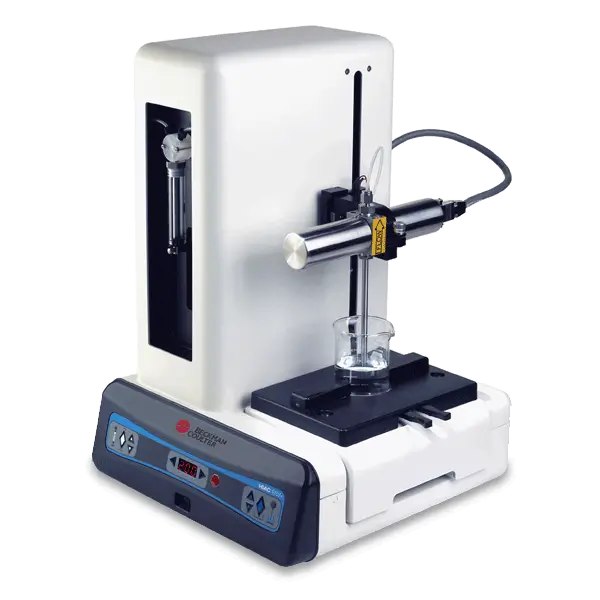
Partículas no líquido: HIAC 9703+
O
HIAC 9703+, da Beckman Coulter
, é um contador de partículas em líquidos utilizado em aplicações farmacêuticas, inclusive na análise de soluções parenterais. O sistema admite diferentes configurações de sensores e volumes de amostra.
No entanto, a possibilidade técnica de analisar volumes reduzidos não modifica os volumes exigidos pelo procedimento farmacopéico escolhido. Da mesma forma, a compatibilidade com métodos internacionais, como a USP <788>, não comprova automaticamente o atendimento a todos os requisitos do capítulo 650 argentino.
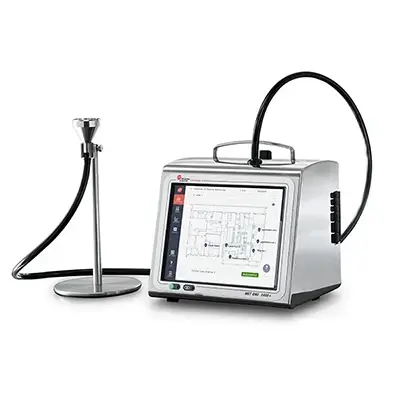
Esse monitoramento não substitui a contagem de partículas no medicamento. Além disso, a Disposição 5146/2026 não determina a utilização do MET ONE 3400+ ou de qualquer outro modelo específico.
6. O que as equipes técnicas devem verificar?
Uma revisão interna pode começar pela identificação da tecnologia de fabricação e dos requisitos aplicáveis ao produto. Em seguida, cabe conferir os métodos analíticos e a documentação correspondente.
As perguntas abaixo são orientações editoriais para análise técnica. Não constituem um checklist oficial da ANMAT.
O processo atende à definição de sistema fechado apresentada na Disposição 5146/2026?
Há alguma tecnologia que exija avaliação de adequação junto à autoridade sanitária?
Quais textos farmacopéicos e especificações se aplicam a cada produto?
O método de contagem de partículas é adequado às características da amostra?
Os procedimentos de amostragem, cálculo e registro estão documentados?
7. Conclusão: ampliar a produção exige distinguir processo e produto
Os projetos anunciados por fabricantes argentinos mostram movimentação no segmento de soluções parenterais. Nesse cenário, a Disposição ANMAT 5146/2026 torna mais explícitos os critérios para caracterizar sistemas fechados de fabricação.
Entretanto, o atendimento à definição regulatória não elimina os ensaios de qualidade pertinentes ao produto. A avaliação de partículas subvisíveis, quando aplicável, deve seguir o procedimento farmacopéico correspondente. Já o monitoramento ambiental exige métodos próprios.
Assim, a principal orientação é examinar cada requisito em seu contexto: fabricação, qualidade do produto e condições ambientais. Para conhecer aplicações instrumentais, consulte as páginas técnicas do
HIAC 9703+
e do
MET ONE 3400+
no catálogo da INNOTEC.